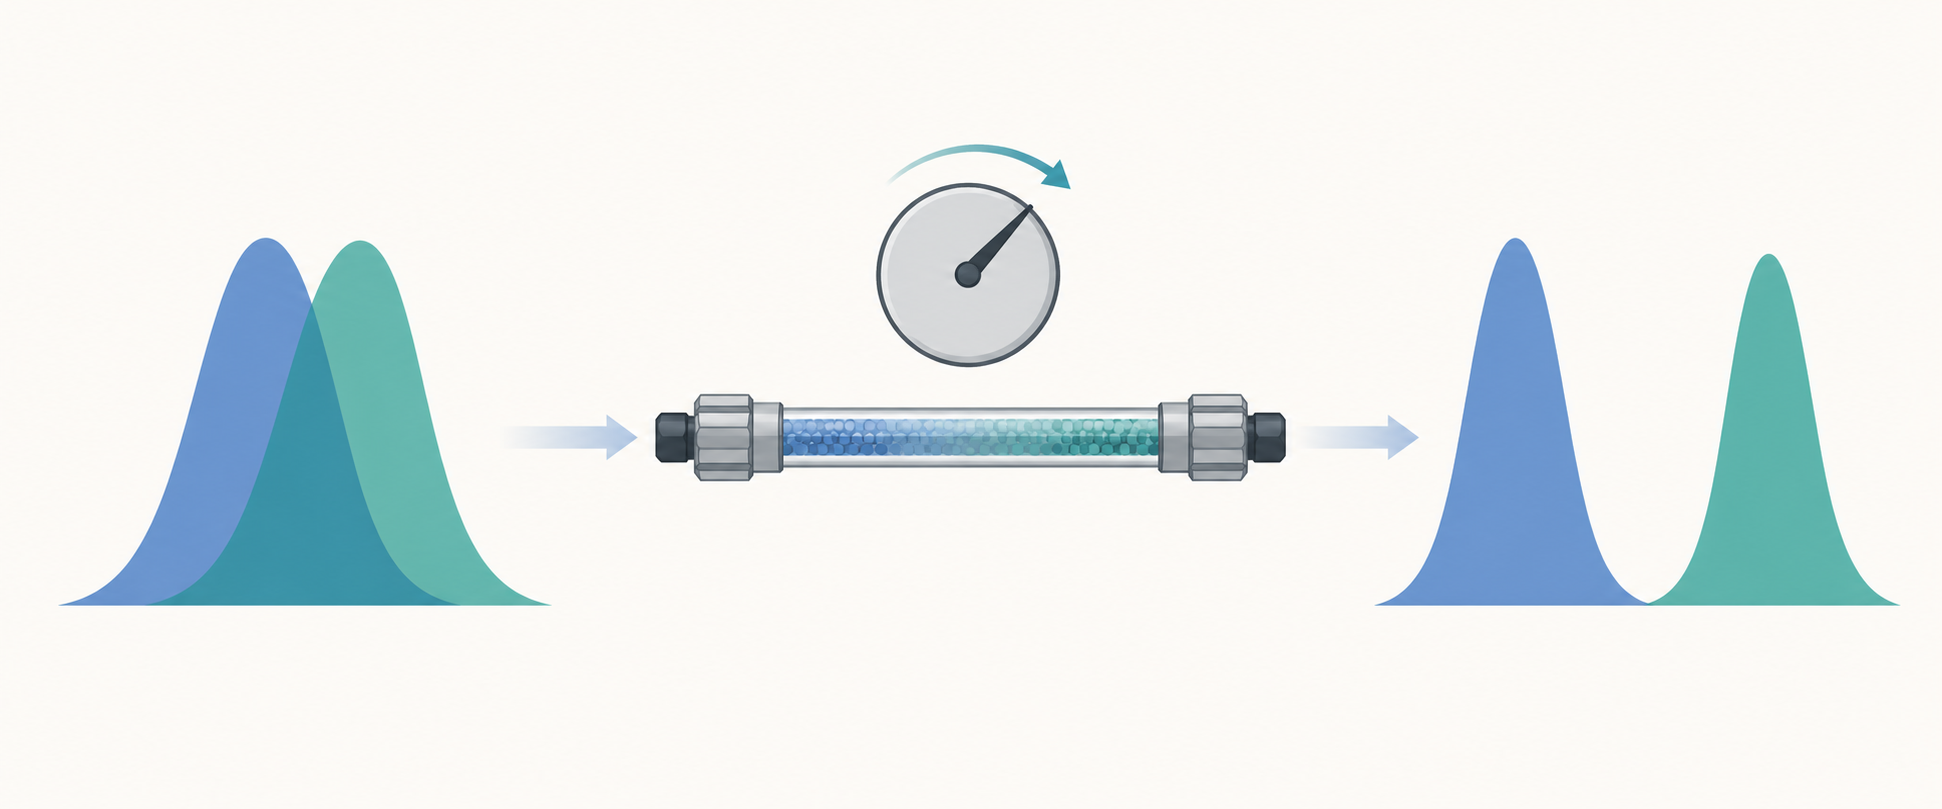
분리계수 α는 인접한 두 성분의 머무름계수 비(α = k2/k1, k2 ≥ k1)다. 같은 조건에서 정지상과 이동상이 두 성분을 얼마나 다르게 붙잡는지를 나타낸다. 분리도 식 Rs = (√N/4)·(α−1)/α·k/(1+k)에서 α가 1에 가까우면 (α−1)/α 항이 0에 가까워진다. 그래서 N을 늘리거나 k를 키워도 분리도가 거의 오르지 않는다. 피크가 겹치면 먼저 t0를 정하고 critical pair의 k와 α를 계산한다. 그다음 목표 Rs에 필요한 N을 추정해 컬럼 효율로 해결할 수 있는지 판단한다. 해결할 수 없다면 k를 적정 범위에 둔 채 정지상, 유기용매 종류, pH, 온도 순으로 α를 키운다. 이미 정해진 약전·공정시험법이라면 이런 조정은 허용 조정 범위 안에서만 할 수 있다.
목차
α는 두 성분을 ‘다르게’ 붙잡는 정도이고, 1이면 효율로는 풀리지 않는다
머무름계수 k는 성분 하나가 정지상에 얼마나 오래 붙잡히는지를 나타낸다. 분리계수(선택성) α는 두 성분의 k를 비교한 값이다. 늦게 나오는 성분의 k를 분자에 두어 α = k2/k1로 쓰므로 α는 항상 1 이상이다.
분리도를 세 인자로 나누면 Rs = (√N/4) × (α−1)/α × k/(1+k)가 된다. 각 항은 서로 다른 조건으로 조절한다.
– √N/4: 컬럼 효율. 컬럼 길이, 입자 크기, 유속, 시스템 분산이 결정한다.
– (α−1)/α: 선택성. 정지상 화학, 이동상 종류, pH, 온도가 결정한다.
– k/(1+k): 머무름. 주로 용매 세기(유기용매 비율)와 GC 온도가 결정한다.
α가 1에 가까우면 가운데 항이 0에 가까워진다. 이때는 나머지 두 항을 키워도 곱이 거의 커지지 않는다. 교과서도 α ≈ 1이면 k나 N을 조정해서는 분리도를 개선하기 어렵다고 정리한다. 반대로 α를 1.1에서 1.5로 바꾸면 다른 항이 같아도 분리도가 크게 오른다. 피크가 겹쳤을 때 α를 먼저 계산하는 이유가 여기에 있다. α가 1에 가까운지 확인하지 않고 더 긴 컬럼이나 더 작은 입자를 쓰면, 분석 시간과 배압만 늘고 분리는 목표에 못 미칠 수 있다.
t0부터 정한다: 무엇을 불머무름 표지로 쓸 것인가
k = (tR − t0)/t0이므로 t0(hold-up time, 불머무름 시간)이 틀리면 k도 α도 틀린다. t0는 정지상과 상호작용하지 않는 성분이 컬럼을 통과하는 시간이다.
– 역상 HPLC: 같은 이동상과 유속에서 우라실을 주입해 그 머무름 시간을 t0로 쓰는 방법이 흔하다. 표지 물질을 주입할 수 없을 때는 용매 전단(크로마토그램의 첫 기저선 교란)을 대신 쓴다. 다만 표지 물질도 조건에 따라 조금 머무를 수 있다. 우라실과 티오우레아는 물이 많은 이동상에서 약하게 머무르는 경향을 보였고, 아세톤은 C18 컬럼에서 조성과 관계없이 머물렀다는 보고가 있다. 같은 시험법에서는 t0 측정 방법을 하나로 정해 문서에 남긴다.
– HILIC·정상: 역상용 표지는 HILIC에서 머무를 수 있으므로 쓰지 않는다. 벤젠 같은 비극성 물질을 쓰는데, 이것도 아세토니트릴 비율에 따라 약하게 머무를 수 있다.
– GC(FID): 메탄처럼 정지상에 거의 머무르지 않는 기체의 머무름 시간을 t0로 쓰는 것이 일반적이다. 등온 조건에서 측정해야 k와 α를 계산할 수 있다.
t0 오차는 k에 크게 영향을 주지만 α에는 상대적으로 작게 영향을 준다. 아래 예제에서 t0를 1.20 min이 아니라 1.00 min으로 잡으면 k1과 k2는 4.00·4.25에서 5.00·5.30으로 바뀐다. α는 1.0625에서 1.0600으로 조금만 바뀐다. 그래도 α가 1에 가까울수록 이 작은 차이가 필요 N 추정에 그대로 반영되므로 t0를 대충 정하지 않는다.
자기 크로마토그램으로 k와 α를 계산한다 (가상 예제)
아래 수치는 계산 절차를 보여 주려고 만든 가상(교육용) 데이터다. 실측 결과가 아니다.
등용매 역상 HPLC에서 우라실의 머무름 시간이 1.20 min이다. critical pair인 성분 1은 6.00 min, 성분 2는 6.30 min에 나온다.
– k1 = (6.00 − 1.20)/1.20 = 4.000
– k2 = (6.30 − 1.20)/1.20 = 4.250
– α = k2/k1 = 4.250/4.000 = 1.0625
이 컬럼의 이론단수가 8,000(가상값)이라면 분리도 식으로 계산한 Rs는 (√8000/4) × (0.0625/1.0625) × (4.25/5.25) ≈ 22.36 × 0.0588 × 0.810 ≈ 1.06이다. 이 식은 두 피크의 N이 같고 피크가 대칭이라고 가정한 근사식이다. 시스템적합성 판정에는 적용 시험법이 정한 피크 폭 기반 분리도 계산식을 그대로 쓴다. 근사식은 '어느 인자를 바꿔야 하는가'를 판단하는 데만 쓴다.
목표 Rs에 필요한 N을 추정해 효율로 풀 수 있는지 판단한다
분리도 식을 N에 대해 정리하면 N = 16·Rs²·(α/(α−1))²·((1+k)/k)²가 된다. 이 식에 현재 α와 k를 넣으면 목표 Rs에 필요한 이론단수가 나온다. 아래 계산에서는 예시로 Rs 1.5와 2.0을 넣어 본다. 이 값은 합격 기준이 아니다.
위 예제(α 1.0625, k2 4.25)에서 Rs 1.5에 필요한 N은 약 15,900, Rs 2.0에 필요한 N은 약 28,200이다. 현재 N(8,000)의 약 2배와 3.5배다. 같은 입자 크기라면 컬럼을 두 배 이상 길게 해야 하고, 배압과 분석 시간도 그만큼 는다. N이 컬럼 길이에 비례한다고 단순하게 가정하면, 컬럼을 1.5배로 늘려 N이 약 12,000이 되어도 Rs는 약 1.30에 그친다.
k를 키우는 방법도 효과가 작다. 유기용매 비율을 낮춰 k2를 4.25에서 8로 올리고 α는 그대로라고 가정하면, k/(1+k)가 0.81에서 0.89로 바뀌어 Rs는 약 1.17이 된다. k가 10을 넘으면 분리도는 거의 더 오르지 않고 시간만 늘어난다. 반면 k는 그대로 두고 α만 1.10으로 키우면 같은 N 8,000에서 Rs는 약 1.65가 된다. Rs 1.5에 필요한 N도 약 6,650으로 줄어든다.
k2 = 4.25로 고정하고 α에 따라 Rs 1.5에 필요한 N을 계산해 보면 차이가 뚜렷하다. α가 1.03이면 약 6만 5천 단이 필요하지만, 1.20이면 약 2천 단으로 충분하다. 판단 기준을 정리하면 다음과 같다. 필요한 N이 현재 컬럼의 N보다 조금 많은 정도라면 효율(컬럼 길이·입자 크기)로 해결할 수 있다. 필요한 N이 현재의 몇 배라면 효율로는 해결이 어렵고 α를 바꿔야 한다.
N·k·α 중 무엇을 움직일지: 조치 비교
| 조절 인자 | 주로 바꾸는 조건 | 효과가 큰 상황 | 한계·부작용 |
|---|---|---|---|
| 효율 N | 컬럼 길이, 입자 크기, 유속, 추가 분산 감소 | α가 이미 충분하고 피크가 넓어서 겹칠 때 | 분리도는 √N에 비례해 천천히 오른다. 배압과 시간이 는다 |
| 머무름 k | 유기용매 비율, GC 오븐 온도 | k가 너무 작아 피크가 t0 근처에 몰려 있을 때 | k가 적정 범위에 들어가면 효과가 거의 없다. 시간과 피크 폭이 는다 |
| 선택성 α | 정지상 화학, 유기용매 종류, pH, 온도, GC 정지상 극성 | α가 1에 가까워 필요한 N이 비현실적으로 클 때 | 다른 피크 쌍의 순서가 바뀔 수 있다. 정해진 시험법에서는 바꿀 수 있는 범위가 제한된다 |
작업 순서는 다음과 같다. 먼저 k를 적정 범위(대략 2~10)에 맞춘다. 그래도 Rs가 부족하면 α를 키운다. α를 충분히 확보한 다음 효율로 마무리한다. k가 1보다 작으면 k/(1+k) 항이 0.5 아래로 떨어져서, α가 좋아도 분리도가 나오지 않는다. 그래서 k를 먼저 정리한다.
α를 키우는 조건과 시도 순서
역상 HPLC(등용매)
1. 정지상 화학: α를 가장 크게 바꿀 수 있는 조건이다. 같은 C18이라도 소수성, 입체 선택성, 실라놀 수소결합, 양이온 교환 성질이 서로 다르다. 소수성 차감 모델(H, S, A, B, C)로 컬럼을 비교한 PQRI/USP 데이터베이스에서는 두 컬럼의 거리 Fs가 3 이하면 대부분의 분리에서 동등하다고 본다. 따라서 α를 바꾸려면 Fs가 큰 컬럼(페닐, 극성 내장형, 시아노, PFP 등)을 고른다. 반대로 같은 분리를 재현하려면 Fs가 작은 컬럼을 고른다.
2. 유기용매 종류(메탄올↔아세토니트릴, 경우에 따라 THF): 메탄올은 양성자 공여성 용매이고 아세토니트릴은 비양성자성 용매여서 수소결합 성질이 다른 성분 쌍의 간격이 달라진다. 페놀과 벤조산은 두 용매에서 용출 순서가 뒤바뀌는 예로 알려져 있다. 같은 비율이면 대개 아세토니트릴의 용출력이 더 강하다. 따라서 용매를 바꿀 때는 비율도 다시 맞춰 k를 비슷하게 유지해야 α의 변화만 비교할 수 있다.
3. pH: 이온화하는 성분이 있으면 pKa 근처에서 pH가 조금만 바뀌어도 성분마다 k가 다르게 변한다. 그래서 산·염기 성분의 critical pair에서는 pH가 α를 크게 바꾼다. 중성 성분에는 거의 효과가 없다. pKa 근처는 재현성이 나빠지므로 조정 후 견고성을 확인한다.
4. 온도: 대개 k를 줄이는 효과가 크지만, 구조가 다른 쌍에서는 α도 바뀐다. 작은 온도 변화로 임계 쌍의 간격이 벌어지거나 좁아질 수 있다. 오븐 온도 설정과 안정화는 별도 글(HPLC 컬럼 온도 설정)에서 다룬다.
HILIC·정상: 정지상 종류(실리카, 아마이드, 다이올, 쯔비터이온)와 완충염의 종류·농도, pH가 α를 바꾸는 주요 조건이다. 역상의 경험칙을 그대로 옮기지 않는다.
GC(등온)
– 정지상 극성: GC에서 α를 바꾸는 주된 방법이다. 끓는점이 비슷하고 극성이 다른 쌍은 비극성 컬럼(100% 다이메틸폴리실록산)에서 겹쳐도 중간 극성이나 극성(PEG 계열) 컬럼에서 갈라질 수 있다.
– 온도: 온도는 두 성분의 증기압 비를 바꾸므로 α도 바뀐다. 등온 온도를 낮추면 k가 커지고 많은 쌍에서 α도 커지지만, 쌍에 따라 반대 방향일 수도 있다. 승온 조건에서는 겉보기 α가 프로그램에 따라 달라진다. 그러므로 α를 비교하려면 등온 시험 주입으로 확인한다.
정해진 시험법이라면: 허용 조정 범위 안인지 먼저 확인한다
약전이나 공정시험기준에 이미 수록된 시험법은 조건을 자유롭게 바꿀 수 없다. 조화된 USP <621>과 Ph. Eur. 2.2.46은 등용매 LC에서 다음과 같은 조정만 허용하고, 조정 후 시스템적합성을 만족해야 한다.
– 정지상: 치환기 종류는 바꿀 수 없다(예: C18을 C8로 교체 불가).
– 컬럼 온도: ±10 °C
– 수용성 이동상 pH: ±0.2
– 소량 유기용매 성분 비율: 상대 ±30%
이 범위 안에서 α를 움직일 수 있는 수단은 같은 치환기 안의 다른 브랜드 컬럼, 온도, pH, 소량 성분 비율 정도다. 유기용매 종류를 바꾸거나 치환기가 다른 정지상으로 바꾸는 것은 조정이 아니라 시험법 변경이다. GC에서 정지상 극성을 바꾸는 것도 마찬가지다. 이런 변경은 변경관리와 (부분) 재밸리데이션 대상이며, 특히 특이성을 다시 입증해야 한다. 국내 대한민국약전이나 환경·식품 공정시험기준을 적용할 때는 해당 판본의 시스템적합성 항목과 조정 허용 규정을 원문에서 직접 확인한다. 위 수치를 국내 기준으로 바로 옮기지 않는다.
겹친 피크를 만났을 때 점검 순서
– [ ] t0 측정 방법(우라실 주입, 용매 전단, GC 메탄)을 정하고 같은 조건에서 측정했다.
– [ ] critical pair를 확정했다. 피크 순도(DAD 스펙트럼, MS)로 공용리를 확인했다.
– [ ] k1, k2, α를 계산했다. 등용매 또는 GC 등온 조건의 값이다.
– [ ] k2가 적정 범위(대략 2~10)인지 확인하고, 벗어나면 용매 세기나 온도로 먼저 맞췄다.
– [ ] 현재 α와 k로 목표 Rs에 필요한 N을 계산해 현재 컬럼의 N과 비교했다.
– [ ] 필요한 N이 현재의 몇 배라면 효율 대신 α를 바꾸기로 하고, 정지상 → 유기용매 종류 → pH → 온도 순으로 후보를 정했다.
– [ ] 정해진 시험법이라면 각 조치가 허용 조정 범위 안인지, 아니면 시험법 변경인지 구분했다.
– [ ] α를 바꾼 뒤 다른 피크 쌍의 순서와 분리도, 시스템적합성 전 항목을 다시 확인했다.
이어서 볼 글: 이온크로마토그래피(IC)와 가스크로마토그래피(GC), 무엇이 어떻게 다른가
근거 자료
- British Pharmacopoeia 2013 Appendix III (Ph. Eur. 2.2.46 수재 텍스트) (BP 2013(조화 이전 판)) — Appendix III, Definitions – Retention factor, Hold-up time
- Phenomenex 기술 블로그(조화된 USP <621>·Ph. Eur. 2.2.46 허용 조정 요약) (조화 텍스트 기준 요약(2026-10 열람)) — Table 1, Isocratic allowable adjustments
- LCGC, Dolan J.W., Method Adjustment the USP Way (2017-06-12 게재(조화 이전 USP <621> 기준)) — 허용 조정 항목 목록
- Chemistry LibreTexts – 12.3: Optimizing Chromatographic Separations (Harvey, Analytical Chemistry 2.1)
- Chemistry LibreTexts – 26.4: Optimization and Column Performance
- LCGC – Harmonization of Experimental Methods Used to Measure the True Hold-Up Volume of Liquid Chromatography Columns (Gritti, Smith, 2023)
- LCGC – The Hydrophobic-Subtraction Model for Reversed-Phase Liquid Chromatography: A Reprise (Dolan, Snyder, 2016)
- Shimadzu – Differences Between Using Acetonitrile and Methanol for Reverse Phase Chromatography
- LCGC – Selectivity in Reversed-Phase LC Separations, Part I: Solvent-Type Selectivity (Dolan, 2010)