캐필러리 GC의 리딩 피크는 대개 컬럼 정지상이 감당할 양을 넘는 과부하, 또는 시료 용매와 초기 오븐 온도가 맞지 않아 시료띠가 컬럼 입구에 좁게 모이지 못한 경우에 생긴다. 같은 용매로 시료를 희석하거나 스플릿비를 높여 모양이 좋아지면 과부하로 본다. 그대로이면 초기 오븐 온도와 용매, 주입구 온도·라이너·컬럼 설치, 컬럼 오염과 정지상 선택 순서로 한 번에 한 조건씩 바꾼다. 변경할 때마다 대칭계수와 피크 모양을 기록해 비교한다. 대칭계수의 합격 범위는 해당 시험법과 현행 약전으로 확인한다.
목차
먼저 리딩이 맞는지 확인하고 대칭계수로 기록한다
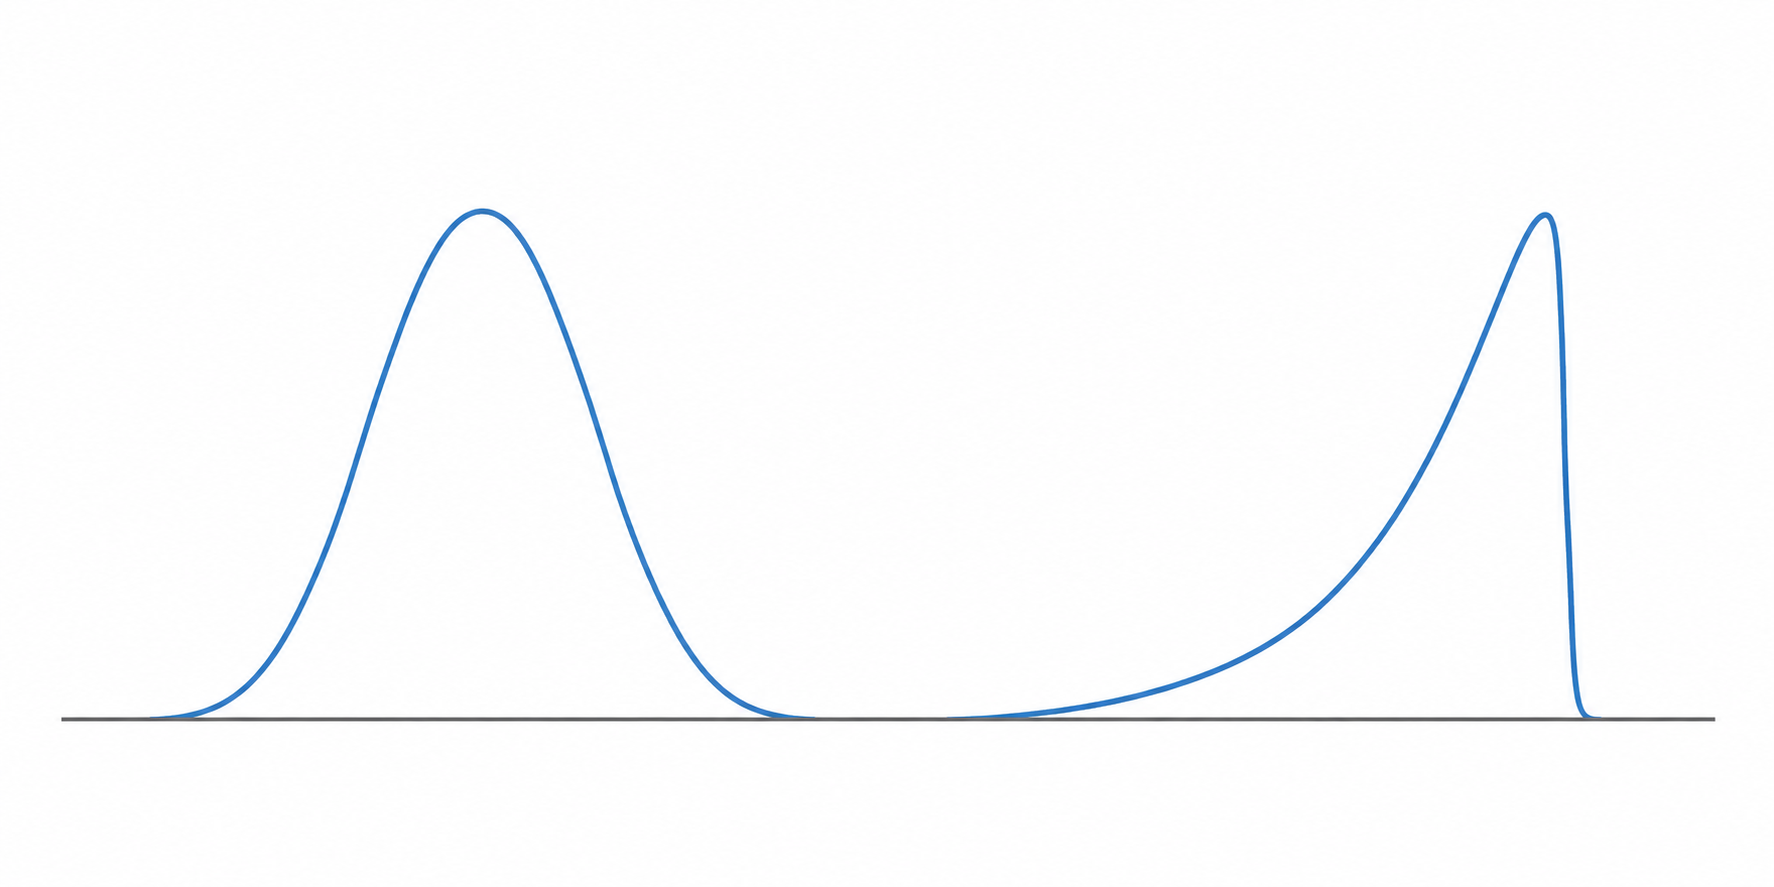
리딩(fronting)은 피크의 앞부분(정점 이전)이 뒷부분보다 완만하게 퍼진 모양이다. 앞쪽이 길게 끌리고 뒤쪽은 거의 수직으로 떨어지는 '상어 지느러미' 모양이 전형이다. 비대칭계수로 보면 리딩 피크는 1보다 작고 테일링 피크는 1보다 크다.
계산법은 두 가지가 쓰인다. 피크 높이 10% 지점에서 뒤쪽 거리를 앞쪽 거리로 나누는 비대칭계수(asymmetry factor)가 있고, 약전 시스템적합성에서 쓰는 USP 방식이 있다. USP 방식은 피크 높이 5% 지점의 폭(W0.05)을 그 높이에서 정점까지 앞쪽 거리(f)의 두 배로 나눈다(W0.05/2f). USP <621>은 약전 국제조화 개정에서 '테일링 계수'라는 이름을 '대칭계수(symmetry factor)'로 바꿨고, 이 개정은 2022년 12월 1일부터 적용되었다. 두 계산법은 값이 서로 다르므로 기록할 때 어느 식을 썼는지와 데이터 처리 소프트웨어 설정을 함께 남긴다.
합격 범위는 이 글에서 정하지 않는다. USP <621> 개정안을 다룬 ECA 보도에 따르면, 개정안은 정량에 쓰는 표준액 피크의 대칭계수를 0.8~1.8로 하고 유기불순물·유연물질 시험과 정량법에만 적용한다. 시스템적합성에 상대표준편차 측정이 규정되어 있으면 이 요건은 적용하지 않는다. 의약품이라면 해당 각조, 대한민국약전 일반시험법의 크로마토그래피 총론, 회사가 승인한 시험법에 정해진 기준을 따른다. 식품·향료·환경 시료라면 해당 공정시험기준이나 밸리데이션 문서의 기준을 따른다.
리딩과 혼동하기 쉬운 모양이 있다. 피크가 실제로 두 갈래로 갈라졌거나 어깨(shoulder)가 붙은 경우는 용매가 정지상에 고르게 퍼지지 못했거나 공용리가 있을 수 있다. 확대해서 앞쪽 경사가 매끄러운지, 꺾이는 지점이 있는지부터 본다. 갈라진 피크 자체의 진단은 이 글에서 다루지 않는다.
원인 네 갈래와 크로마토그램에서 보이는 단서
리딩은 '어느 피크가' 앞으로 퍼졌는지를 보면 원인을 좁힐 수 있다.
| 원인 | 크로마토그램 단서 | 먼저 할 확인 시험 | 주요 조치 |
|---|---|---|---|
| 컬럼 과부하(시료량·농도 과다, 스플릿비 부족, 컬럼 용량 한계) | 농도가 높은 주성분 피크만 리딩. 농도가 높을수록 심해지고 머무름시간이 앞당겨짐 | 같은 용매로 희석해 재주입, 스플릿비 상향, 주입량·주사기 용량 확인 | 주입량 감소, 스플릿비 상향, 내경이 크거나 막이 두꺼운 컬럼 검토 |
| 용매·초기 오븐 온도 불일치(주로 splitless) | 용매 가까이 나오는 초기 피크들이 함께 넓어지거나 찌그러짐. 희석해도 그대로 | 초기 오븐 온도 하향, 정지상 극성에 맞는 용매로 교체 | 초기 온도를 용매 끓는점보다 낮게, 단일 용매 사용, 리텐션 갭 |
| 주입구 문제(기화 불량, 냉점·응축, 라이너, 컬럼 설치) | 끓는점이 높은 후반 피크가 리딩하거나 주입마다 모양이 들쭉날쭉 | 주입구 온도 단계 상향, 라이너 교체, 컬럼 재설치 | 주입구 온도 조정, 라이너 형상·비활성화 점검, 오토샘플러 사용 |
| 컬럼 열화·정지상 문제 | 특정 작용기를 가진 성분만 리딩, 시간이 지나며 점차 악화 | 컬럼 앞단 절단, 베이크아웃 후 표준액 재주입 | 컬럼 앞단 절단·베이크아웃, 극성이 맞는 정지상으로 교체 |
제조사 가이드들은 리딩의 가장 흔한 원인으로 컬럼 과부하를 꼽는다. 그래서 판별도 과부하 확인부터 시작한다. 과부하가 아니라고 확인되면 나머지 세 갈래를 차례로 시험한다.
1단계: 같은 용매로 희석해 과부하인지 가른다
Restek은 진단 방법으로 시료를 호환되는 용매로 5~10배 희석해 다시 주입하라고 안내한다. 정지상의 용량을 넘을 만큼 성분이 들어가면 정지상이 포화된다. 남은 성분은 앞으로 밀려 먼저 이동하고, 피크 앞쪽이 길어진다. 희석 후 리딩이 줄고 대칭계수가 1에 가까워지면 과부하로 판단한다.
이 단계에서는 조건을 하나만 바꾼다. splitless에서 주입 부피를 줄이면 성분량과 함께 용매량도 줄어 용매 효과까지 달라진다. 그래서 과부하만 확인하려면 주입 부피는 그대로 두고 같은 용매로 희석한 시료를 주입하는 편이 원인을 덜 섞는다. split 주입이라면 스플릿비를 높이는 것도 같은 효과를 낸다.
희석하기 전에 다음을 확인한다. 이 항목들만으로 원인이 드러나는 경우가 있다.
– 시험법에 적힌 주입량과 실제 주입량이 같은지, 장착된 주사기 용량이 시험법과 맞는지 확인한다.
– 설정된 스플릿비가 실제로 구현되는지 확인한다. 스플릿 배출구 유량을 유량계로 측정해 설정값과 비교한다.
– 시료 농도가 시험법에서 의도한 범위인지 확인한다. 시료 조제 기록에서 희석 단계와 칭량값을 다시 본다.
과부하로 확인되면 해결 방향은 두 가지다. 컬럼에 들어가는 양을 줄이거나, 더 많은 양을 받을 수 있는 컬럼을 쓴다. 들어가는 양은 주입량을 줄이거나 스플릿비를 높여 줄인다. 컬럼 쪽에서는 내경이 크거나 막이 두꺼운 컬럼, 또는 시료와 극성이 잘 맞는 정지상을 고른다. Restek은 컬럼 내경별 시료 적재 용량 추정치로 0.10 mm 2.5 ng, 0.15 mm 10 ng, 0.18 mm 20 ng, 0.25 mm 50 ng, 0.32 mm 125 ng, 0.53 mm 500 ng을 제시한다. 제조사는 이 값을 추정치로 제시했고, 실제 용량은 막 두께와 성분에 따라 달라진다고 밝힌다. 따라서 합격 기준이 아니라 우리 조건이 한계에 가까운지 가늠하는 용도로만 쓴다.
주입량과 스플릿비를 컬럼에 실제로 들어가는 성분량(ng)으로 환산하는 방법은 스플릿 vs 스플릿리스 선택 기준에 정리했다. 감도와 과부하 사이에서 스플릿비를 정하는 문제는 GC 스플릿 비율 결정 실무를 참고한다.
2단계: 희석해도 그대로면 용매와 초기 오븐 온도를 본다
splitless 주입에서는 시료가 수십 초에 걸쳐 컬럼으로 옮겨진다. 이때 초기 오븐 온도가 낮으면 용매가 컬럼 입구에서 응축해 성분을 붙잡고, 시료띠가 좁게 모인다(용매 효과, solvent focusing). 초기 온도가 너무 높으면 이 집속이 일어나지 않는다. 그 결과 초기 피크가 넓어지거나 찌그러진다. 희석해도 모양이 그대로이고 용매 가까이 나오는 피크들이 함께 나빠졌다면 이 원인을 의심한다.
초기 오븐 온도 기준은 자료마다 조금씩 다르다. Restek과 LCGC는 용매 끓는점보다 20 °C 낮게 설정하라고 권하고, Phenomenex는 최소 10 °C 낮게 하라고 안내한다. 우리 시험법의 초기 온도가 사용 용매의 끓는점보다 충분히 낮은지 먼저 확인한다. 낮추는 것이 어렵다면 끓는점이 더 높은 용매로 바꾸는 방법도 있다. 다만 분석 성분의 끓는점이 용매보다 충분히 높아 초기 온도를 높게 시작하는 방법이라면 용매 집속에 의존하지 않으므로, 용매·컬럼 극성의 영향이 상대적으로 작다.
용매와 정지상의 극성이 크게 다르면 용매가 정지상 위에 고른 막을 만들지 못하고 방울처럼 뭉친다. 그러면 그 안에 붙잡힌 성분이 여러 덩어리로 나뉘어 피크가 갈라지거나 찌그러진다. 무극성 컬럼에 메탄올이나 물을 많이 포함한 시료를 넣는 경우가 대표적이다. Agilent는 극성이나 끓는점 차이가 큰 혼합 용매를 쓰지 말고 단일 용매를 고를 것, 성분이 주입 용매에 지나치게 잘 녹아 문제가 되면 용매를 바꾸거나 리텐션 갭을 쓸 것을 권한다.
용매와 초기 온도는 시험법에 고정된 경우가 많다. 진단 목적으로 바꿔 보는 것은 원인 확인 단계로 기록하고, 실제 시험법 조건을 바꾸려면 아래 마지막 절의 절차를 따른다.
3단계: 주입구 온도, 라이너, 컬럼 설치를 점검한다
용매·초기 온도를 바꿔도 그대로이고, 특히 끓는점이 높은 후반 성분이 리딩한다면 주입구에서 기화가 덜 된 것을 의심한다. Restek은 주입구 온도가 낮으면 고비점 성분이 주입 순간 완전히 기화하지 못하고 응축된 상태로 남아 리딩을 일으킬 수 있다고 설명한다. 진단으로는 주입구 온도를 50 °C씩 단계적으로 올려 보라고 하고, 설정은 대상 성분 중 끓는점이 가장 높은 것보다 최소 50 °C 높게 하라고 권한다. 이 권장값은 제조사 안내다. 열에 약한 성분이 분해되지 않는지, 셉텀과 라이너 사용 온도 범위 안인지 함께 확인한다. 열분해가 걱정되는 성분에는 프로그램 승온 기화(PTV) 주입구를 검토한다.
주입구 온도를 올렸을 때 리딩이 줄었다면 기화 부족이나 주입구 주변 냉점이 원인 후보가 된다. 냉점은 주입구와 컬럼 연결부의 온도가 충분하지 않은 곳에서 성분이 응축되는 현상이다. 원인을 확정하려면 컬럼이 주입구 안에 제조사 지침대로 들어갔는지(삽입 깊이, 페럴 상태)도 함께 확인한다. Agilent와 Phenomenex 모두 컬럼 설치 불량을 리딩 원인으로 들고, 재설치를 조치로 제시한다.
라이너는 주입 방식에 맞는 형상인지, 비활성화 처리가 유지되는지 본다. 라이너를 바꾸는 것은 한 가지 조건 변경으로 취급하고, 바꾼 뒤 같은 표준액으로 다시 비교한다. 수동 주입이라면 플런저를 누르는 속도가 일정하지 않아 피크 모양이 흔들릴 수 있다. 가능하면 오토샘플러로 주입한다.
주입 용매의 증기 부피가 라이너 용량을 넘는 백플래시는 별도 진단이 필요하다. GC 주입구 백플래시 진단에서 증발 부피 계산과 라이너 용량 비교를 다룬다. 고비점 성분의 응답 저하가 함께 보이면 GC 주입구 분별 증발 진단을 참고한다.
4단계: 컬럼 오염·열화와 정지상 선택을 확인한다
앞 단계를 모두 거쳤는데도 리딩이 남으면 컬럼 자체를 본다. 리딩이 시간이 지나며 점차 심해졌다면 컬럼 앞단의 오염이나 정지상 손상 가능성이 커진다. 한 컬럼에서 갑자기 나타났다면 주입구 쪽을 다시 확인한다. Agilent는 오염된 컬럼에 대해 베이크아웃(최대 1~2시간)이나 컬럼 앞단 0.5~1 m 절단을 조치로 제시한다. 베이크아웃 온도는 해당 컬럼의 최고 사용 온도를 넘지 않는다. 컬럼 앞단을 자른 뒤에는 머무름시간이 짧아지므로, 피크 확인과 시스템적합성을 다시 확인한다.
특정 작용기를 가진 성분만 골라서 리딩한다면 정지상과 성분의 극성이 맞지 않는 것일 수 있다. 정지상과 성분 사이의 흡착·탈착이 고르지 않으면 피크 모양이 나빠지기 때문이다. 이 경우 Restek은 극성이 맞는 정지상을 고르고, 여러 성분이 섞인 시료에는 중간 극성 컬럼을 검토하라고 권한다. 리딩처럼 보이는 피크가 실제로는 가까이 붙어 나온 두 성분일 수도 있다. 승온 프로그램을 바꾸거나 선택성이 다른 컬럼으로 분리되는지 확인한다.
컬럼 교체는 시험법 변경에 해당할 수 있다. 원인 확인용으로 다른 컬럼을 시험해 보는 것과, 정식으로 시험법을 바꾸는 것은 구분해 기록한다.
한 번에 한 조건만 바꾸고 전후를 같은 양식으로 기록한다
여러 조건을 동시에 바꾸면 모양이 좋아져도 무엇이 원인이었는지 알 수 없다. 단계마다 같은 표준액(또는 같은 시료)을 같은 주입 순서로 주입하고, 대칭계수와 함께 아래 항목을 남긴다.
– 바꾼 조건 하나와 바꾸기 전·후 설정값(희석배수, 스플릿비, 초기 오븐 온도, 주입구 온도, 라이너 품번·교체일, 컬럼 절단 길이)
– 대칭계수 계산식(W0.05/2f 또는 10% 높이 비대칭계수)과 적분 설정
– 머무름시간, 피크 면적, 이론단수(시험법에 규정된 경우)
– 리딩이 나타난 피크와 나타나지 않은 피크의 목록
– 크로마토그램 원자료 파일명과 해당 피크 확대 화면
아래 사례는 이 기록 방식을 보여주기 위한 가상(교육용) 데이터다. 실제 측정값이 아니다. 사례 A는 split 주입에서 주성분 피크 하나가 리딩한 경우다. 같은 용매로 희석하자 대칭계수가 0.73에서 0.96으로 올랐다. 원래 농도에서 스플릿비만 높였을 때도 0.95로 비슷하게 좋아졌다. 그래서 과부하로 판단한다. 사례 B는 splitless 주입에서 초기 피크들이 리딩한 경우다. 희석해도 대칭계수가 0.71로 변하지 않았다. 반면 초기 오븐 온도를 용매 끓는점보다 20 °C 낮게 바꾸자 0.97이 되었다. 그래서 용매 집속 문제로 판단한다. 두 사례의 대칭계수는 W0.05와 f로 W0.05/2f를 계산해 소수 둘째 자리로 반올림한 값이다. 사례 A는 원래 시료가 W0.05 0.09 min, f 0.062 min, 희석 시료가 0.052 min, 0.027 min, 스플릿비 상향이 0.055 min, 0.029 min이다. 사례 B는 원래 시료가 0.12 min, 0.085 min, 희석 시료가 0.118 min, 0.083 min, 초기 온도 하향이 0.06 min, 0.031 min이다.
점검 순서를 체크리스트로 줄이면 다음과 같다.
– [ ] 리딩인지(갈라짐·어깨·공용리가 아닌지) 확대해서 확인하고, 기준 대칭계수를 기록했다.
– [ ] 주입량, 주사기 용량, 실제 스플릿 유량, 시료 조제 기록을 확인했다.
– [ ] 같은 용매로 희석한 시료 또는 높인 스플릿비로 재주입했다. 개선되면 과부하로 보고 주입량·스플릿비·컬럼 용량을 검토한다.
– [ ] 개선되지 않으면 splitless의 초기 오븐 온도와 용매 끓는점, 용매·정지상 극성, 혼합 용매 여부를 확인했다.
– [ ] 주입구 온도를 단계적으로 바꾸고, 라이너 상태와 컬럼 설치를 점검했다.
– [ ] 컬럼 앞단 절단·베이크아웃 후 같은 표준액으로 재확인했고, 특정 성분만의 리딩이면 정지상 극성과 공용리를 확인했다.
– [ ] 단계마다 하나의 조건만 바꾸고, 전후 대칭계수와 크로마토그램을 같은 양식으로 남겼다.
원인을 찾은 뒤 시험법 조건을 바꿀 때
진단 중에 조건을 바꿔 본 것과 시험법 조건을 실제로 바꾸는 것은 다르다. 승인된 시험법이나 약전 각조를 따르는 분석이라면, 주입량·스플릿비·온도·컬럼을 바꾸기 전에 해당 약전 총론이 허용하는 조정 범위 안인지 확인한다. 범위를 넘으면 회사의 변경관리와 필요한 밸리데이션(또는 동등성 확인) 절차를 따른다. 변경 후에는 시스템적합성 항목 전체를 다시 확인한다. 대칭계수 하나가 좋아졌다고 분리도, 감도, 반복성까지 유지된다고 보지 않는다.
시험 도중 시스템적합성에서 대칭계수가 기준을 벗어났다면, 그 분석 차례의 결과를 어떻게 처리할지는 실험실의 일탈·조사 절차에 따른다. 원래 크로마토그램과 진단 과정의 모든 주입 기록은 지우지 않고 보존한다.
근거 자료
- Westbourne, What Empower Users Need to Know About Changes to USP 621 (USP <621> 조화 개정(2022-12-01 적용) 해설) — 용어 변경 및 적용일 설명 부분
- ECA Academy GMP News, USP Chapter <621> Chromatography published for Comments (의견수렴 개정안 보도(의견 마감 2024-01-31, 2025년 5월 시행 예정으로 보도)) — Peak symmetry 요건 설명 부분
- Agilent Community GC Portal – Peak Fronting in GC
- Restek – GC Peak Fronting (GNBL5736)
- Restek – GC Troubleshooting: Fronting Peaks (video, GNAV3596)
- Restek – Optimizing Splitless Injections: Initial Oven Temperature and Solvent Polarity (GNBL4756)
- Restek – Guide to GC Column Selection and Optimizing Separations (GNAR1724)
- Phenomenex – GC Technical Tip: Broad Solvent Peaks/Fronts
- LCGC – Three Peak Shapes You Really Don’t Want to See in Your Gas Chromatogram (Tony Taylor, 2018)
- LCGC – How Much Sample Can I Put on My GC Column? (Chris English, 2021)
- LCGC – Glossary of HPLC/LC Separation Terms (Carr & Majors, 2008)
- Waters Empower Tip #247 – How to Calculate Peak Fronting