머무름시간(tR)은 시료 주입부터 성분 피크 정점까지의 시간이다. 조건이 같으면 성분마다 거의 일정해서 표준품과 비교하는 정성 근거가 된다. 그러나 다른 물질도 같은 tR로 나올 수 있으므로 tR 일치만으로는 ‘동일 성분 추정’까지만 말할 수 있다. 같은 시퀀스의 표준품으로 기준 tR을 잡고, 시험법이나 실측 변동으로 정한 허용 범위 안에 드는지 확인한다. 이어서 상대 머무름시간(RRT), 시료에 표준품을 첨가하는 spiking, 극성이 다른 조건에서의 재비교로 근거를 보강하고, 각 단계의 정의와 한계를 시험기록에 남긴다.
목차
짧은 답: tR이 일치하면 ‘같은 성분 후보’라고까지 말할 수 있다
머무름시간(tR)은 시료를 주입한 순간부터 그 성분 피크의 정점(최대 응답)이 검출기에 나타날 때까지 걸린 시간이다. 컬럼, 이동상(또는 운반가스), 유량, 온도 같은 조건이 같으면 성분마다 거의 일정한 값이 나온다. 그래서 단일 검출기 분석에서는 표준품 피크와 시료 피크의 tR을 비교하는 것이 가장 기본적인 정성 근거다.
다만 tR이 알려 주는 것은 '이 위치에 나온 물질이 표준품과 같은 머무름 거동을 보인다'는 데까지다. 서로 다른 물질이 같은 조건에서 같은 시간에 나올 수 있고, 교재에서도 머무름시간만으로는 결정적인 동정 정보가 되지 않는다고 설명한다. 따라서 판정 기록에서는 tR 일치를 '동일 성분으로 추정'하는 근거로 쓰고, 다음 근거를 덧붙여 판정을 보강한다.
– 같은 조건·같은 시퀀스에서 표준품을 병행 주입해 얻은 기준 tR
– 시험법(또는 SOP)에 정한 허용 범위 안의 편차
– 내부표준이나 기준 피크를 이용한 상대 머무름시간(RRT)
– 시료에 표준품을 첨가했을 때 피크가 하나로 합쳐지는지(spiking)
– 컬럼 극성이나 이동상·온도 조건을 바꾼 두 번째 조건, 또는 다른 검출 정보
아래에서 이 항목들을 판정 순서대로 정리하고, 가상(교육용) 데이터로 계산 과정을 보인다.
tR, t0, tR’, k의 관계: 판정에 필요한 만큼만
크로마토그램에서 직접 읽는 값은 두 개다. 하나는 분석 성분의 tR이고, 다른 하나는 데드타임(공극시간, 홀드업 시간) t0다. t0는 고정상에 머무르지 않는 성분이 컬럼을 통과해 나오는 시간이며, 문헌에 따라 tM으로 쓴다. 이 두 값에서 다음 값이 나온다.
– 조정 머무름시간 tR' = tR − t0 : 성분이 고정상과 상호작용하며 보낸 시간
– 머무름계수 k = (tR − t0) / t0 = tR' / t0 : 고정상에 머문 시간이 이동상에 있던 시간의 몇 배인지 나타낸다
정성 판정에서 이 관계가 중요한 이유는 두 가지다. 첫째, t0 근처(k가 작은 영역)에는 머무르지 않는 매트릭스 성분이 몰려 나온다. 이 구간에서는 tR이 같다는 사실로 성분을 가려내기 어렵다. LC-MS 밸리데이션 교육자료는 분석 성분의 tR이 홀드업 시간의 두 배 이상, 즉 k가 1 이상이 되도록 권한다. 둘째, 유량이 조금 변하면 tR과 t0가 같은 비율로 움직인다. 그래서 tR 절대값보다 k나 상대값이 조건 변화에 덜 흔들린다.
가상(교육용) 예를 들면 다음과 같다. HPLC-UV에서 t0 = 1.20 min이고 표준품 평균 tR = 6.430 min이면 tR' = 5.230 min, k = 5.230 / 1.20 ≈ 4.36이다. 시료 피크가 6.47 min이면 tR' = 5.27 min, k ≈ 4.39다. t0를 어떤 마커로 어떻게 잡는지, k가 범위를 벗어날 때 조건을 어떻게 조정하는지는 별도 글에서 다룬다.
판정 전에 정할 것: 기준 tR과 허용 범위
tR 비교 기록이 성립하려면 '무엇과 비교하고, 얼마까지 같다고 볼지'를 먼저 정해야 한다.
기준 tR은 같은 시퀀스의 표준품에서 얻는다. 같은 사양의 컬럼 두 개에서도 tR이 같게 나온다는 보장이 없다. 그래서 다른 날이나 다른 기기에서 얻은 tR을 표로 만들어 대조하는 방식은 쓰기 어렵다. 비교는 같은 시스템에서 같은 조건으로 연속 분석했을 때만 성립한다. 실무에서는 시료 앞뒤로 표준품을 주입하고(브래킷), 그 표준품들의 평균 tR을 기준점으로 삼는다. 표준액의 용매나 매트릭스가 시료와 크게 다르면 매트릭스 때문에 시료 쪽 tR이 한 방향으로 계속 밀릴 수 있다. 이런 계통적 차이가 보이면 매트릭스를 맞춘 표준액이나 시료 정제를 검토한다.
허용 범위는 적용 시험법의 기준이 우선이다. 약전 각조, 식품공전, 공정시험기준, 밸리데이션된 사내 SOP에 tR 또는 RRT의 허용 범위가 적혀 있으면 그 값을 쓰고 근거 조항을 기록에 적는다. 시험법에 수치가 없으면 실험실이 실측 변동을 근거로 범위를 정해 SOP에 남긴다. 한 예로 미국 40 CFR Part 136 부록 A의 Method 601·602(GC 분석법)가 있다. 이 방법은 하루 동안 표준품 tR이 실제로 얼마나 변하는지 측정해 머무름시간 창의 폭을 정하도록 한다. tR 표준편차의 3배를 권장 창 크기 계산에 쓸 수 있지만, 크로마토그램 해석에는 분석자의 경험을 크게 반영하라고 적고 있다.
다른 분야의 수치를 그대로 옮기지 않는다. 다른 분석 분야나 다른 검출 체계에서 쓰는 머무름시간 허용치는 그 체계의 다른 확인 수단과 짝을 이루어 정해진 값이다. 단일 검출기 시험에서는 해당 시험법의 기준이나 실측 근거로 정한 값을 쓴다.
가상 예제: 표준품과 시료의 tR 편차와 RRT 계산
아래 수치는 모두 가상(교육용) 데이터다. HPLC-UV 분석에서 같은 시퀀스로 표준액을 5회 주입했고, 표준액과 시료에 내부표준(IS)을 함께 넣었다고 가정한다. 표준액 주입별 값은 표 1, 시료 값은 표 2에 정리했다.
1) 기준 tR(표 1의 가상 데이터로 계산): 표준품 5회 주입값 6.41~6.45 min의 평균은 6.430 min, 표본표준편차(n−1) s = 0.0158 min, RSD = 0.25%다. IS는 8.08~8.12 min으로 평균 8.100 min, s = 0.0158 min, RSD = 0.20%다.
2) 절대 편차(표 2의 가상 데이터로 계산): 시료 tR 6.47 min에서 기준 6.430 min을 빼면 +0.040 min이고, 기준 대비 +0.62%다.
3) 실측 변동 기반 창(Method 601의 설정 방식을 예시로 적용): ±3s = ±0.047 min이므로 창은 6.383~6.477 min이다. 시료의 6.47 min은 창 안에 들지만 끝에 가깝다. 한 시퀀스 안의 5회 주입으로 계산한 s는 날짜나 매트릭스에 따른 변동을 담지 못한다. 이 창을 실제 SOP 기준으로 쓰려면 더 넓은 조건에서 얻은 변동 자료가 필요하다.
4) RRT: 표준액 주입별 tR(분석물) ÷ tR(IS)의 평균은 0.7938(RSD 0.05%)이고, 시료는 6.47 ÷ 8.15 = 0.7939다. 차이는 약 0.005%다. 같은 표준액에서도 RRT의 RSD가 tR의 RSD보다 작다. 주입 간 공통 이동이 비율을 계산하면서 상쇄되기 때문이다.
해석은 다음과 같이 적는다. 시료에서는 분석물(+0.040 min)과 IS(+0.050 min)가 함께 늦게 나왔다. 둘이 같은 방향으로 움직였으므로 유량이나 온도처럼 시스템 전체에 걸린 변화일 가능성이 크고, RRT로 보면 표준품과 거의 차이가 없다. 반대로 IS는 그대로인데 분석물만 창 끝으로 밀렸다면 매트릭스 영향이나 다른 물질일 가능성을 의심하고 spiking 확인으로 넘어가야 한다. 어느 경우든 여기까지 내릴 수 있는 결론은 '표준품과 같은 머무름 거동을 보인다'이며, 동일 성분이라는 확정은 아니다.
여기서 계산한 RRT는 t0를 빼지 않은 단순 비율이다. t0를 빼서 구하는 상대머무름(r)과 값이 다르므로, 기록에는 어느 정의를 썼는지 적는다.
spiking: 시료에 표준품을 넣어 피크가 하나로 합쳐지는지 확인한다
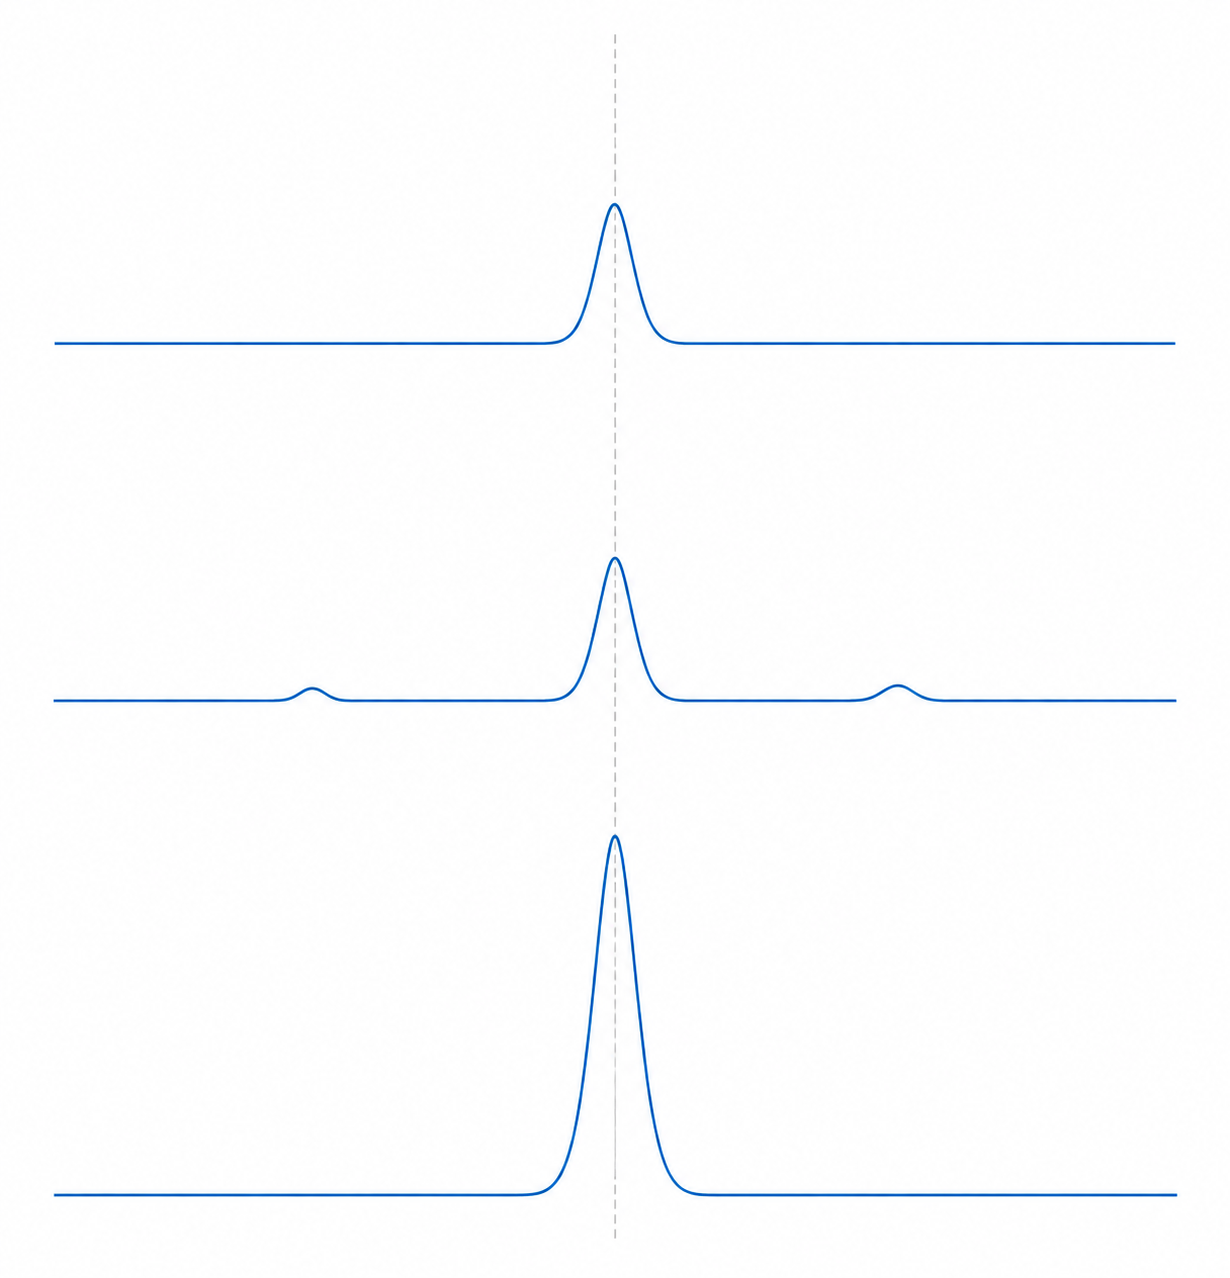
시료 피크가 표준품 피크와 '비슷한 시간'에 나오는 것과 '같은 자리'에 나오는 것은 다르다. 시료를 둘로 나눠 한쪽에만 표준품을 첨가하고, 첨가 전후 시료를 같은 시퀀스에서 주입해 비교한다. FID처럼 성분을 구별하는 정보가 없는 검출기를 쓰는 GC에서도, 의심 성분을 시료에 첨가해 피크가 커지는지 보는 방법이 교재에 정성 확인 수단으로 나온다.
확인할 것은 다음과 같다.
– 첨가 후에도 피크가 하나이고, 어깨(shoulder)나 갈라짐이 생기지 않는다.
– 피크 정점의 tR이 첨가 전 시료 피크의 위치에서 벗어나지 않는다.
– 피크 폭과 대칭성이 눈에 띄게 나빠지지 않는다. 두 물질이 근접해서 용출하면 폭이 넓어지거나 비대칭이 커진다.
– 면적·높이 증가가 첨가한 양과 대체로 맞는다.
첨가량은 시료 피크와 비슷한 크기가 되도록 잡아야 판별이 쉽다. 첨가량이 너무 많으면 원래 피크가 표준품 피크에 묻혀 어깨를 놓친다.
한계도 분명하다. 두 물질이 그 조건에서 완전히 겹쳐 나오면 spiking 결과도 하나의 깨끗한 피크로 보이므로 둘을 구분하지 못한다. spiking으로 걸러낼 수 있는 것은 '가까운 다른 위치에 나오는 물질'이다. '같은 위치에 나오는 다른 물질'은 조건을 바꿔야 걸러진다.
tR만으로 부족할 때: 근거별로 배제할 수 있는 것과 없는 것
| 근거 | 확인되는 것 | 배제하지 못하는 것 |
|---|---|---|
| 같은 조건의 표준품 tR 비교 | 표준품과 같은 머무름 거동 | 같은 tR을 갖는 다른 물질 |
| RRT(내부표준·기준 피크 대비) | 시스템 전체의 이동을 보정한 상대 위치 | 같은 상대 위치에 나오는 다른 물질 |
| spiking | 가깝지만 다른 위치에 나오는 물질 | 완전히 겹쳐 나오는 다른 물질 |
| 다른 컬럼·이동상·온도 조건에서 재비교 | 한 조건에서만 우연히 겹친 경우 | 두 조건 모두에서 겹치는 물질(가능성은 낮아진다) |
| 다른 검출 정보(HPLC 다이오드어레이 UV 스펙트럼 비교 등) | 흡수 특성이 다른 물질 | 스펙트럼이 비슷한 유사 구조 물질 |
Method 601은 익숙하지 않은 시료라면 적어도 한 가지 추가 정성 기법으로 동정을 뒷받침하라고 하며, 그 예로 두 번째 GC 컬럼이나 GC/MS 확인을 든다. 단일 검출기 시험에서 현실적인 보강 방법은 극성이 다른 컬럼(또는 다른 이동상 조성이나 온도 프로그램)에서 표준품과 시료를 다시 비교하는 것이다. 성질이 다른 두 조건에서 모두 일치하면 우연히 겹쳤을 가능성이 줄어든다. 질량분석을 이용한 확정 동정은 이 글의 범위가 아니다.
정성 판정 시험기록 체크리스트
– 적용 시험법과 허용 범위의 근거 조항(시험법에 없으면 SOP 번호와 범위를 정한 근거)
– 분석 조건: 컬럼(제조사·치수·로트), 이동상 또는 운반가스, 유량, 온도 또는 온도 프로그램, 주입량, 검출 파장 또는 검출기
– 시퀀스 순서: 표준품 브래킷의 위치, 시료와 spiking 시료의 주입 위치
– t0를 잡은 방법(마커 또는 계산)과 그 값, 분석물의 k
– 기준 tR(표준품 평균과 n), 표본표준편차, 시료 tR, 절대 편차와 상대 편차
– spiking 결과: 첨가량, 피크 수, 어깨·갈라짐 여부, 폭·대칭 변화
– 추가 조건 확인을 했다면 그 조건과 결과
– 결론 문구: '허용 범위 내 tR 일치와 spiking 단일 피크 확인으로 ○○로 추정' 또는 '허용 범위 초과 또는 어깨 관찰로 추가 확인 필요'
– tR만으로 판정했다면 그 한계를 결론에 함께 적었는지
근거 자료
- 미국 40 CFR Part 136 Appendix A (Cornell LII 게재본) (LII 게재 현행 eCFR 본문, 2026-11-03 열람) — Method 601 Section 10.10, Method 602 Section 10.10
- Chemistry LibreTexts, Analytical Chemistry 2.1 (Harvey) 12.2 General Theory of Column Chromatography
- Chemistry LibreTexts, Analytical Chemistry 2.1 (Harvey) 12.4 Gas Chromatography
- Chemistry LibreTexts (Chromedia), Qualitative analysis: identification
- University of Tartu, LC-MS Method Validation 2.5 Identity confirmation: retention time
- University of Tartu, LC-MS Method Validation 2.7 Identity confirmation examples